

福建农林大学帅李&廖光福团队,HMF制FDCA选择性 98.3%
01 背景
5-羟甲基糠醛(HMF)是生物质糖平台通往生物基聚酯的枢纽分子,其电催化氧化产物2,5-呋喃二甲酸(FDCA)是聚呋喃二甲酸乙二醇酯(PEF)的单体,被视为PET的替代路线。相比热催化,电催化HMF氧化(HMFOR)以水为氧源、常温常压下完成六电子转移,还能与阴极析氢配对,让电解槽两端同时出产品。
但这条路上有个绕不开的结构性矛盾。HMF分子上同时挂着羟甲基和醛基,需经HMFCA、FFCA等中间体连续氧化才能拿到FDCA,其中"醛→羧酸"这一步的活化能垒最高,是公认的决速环节。问题在于:催化剂要抓住HMF,表面吸附就得强;吸附一强,中间体的后续活化与转化又被拖住。吸附和活化,压在同一个活性位上打架。 过去几年,多数工作的解法是在"吸附能"这一个维度上反复微调——把d带中心上移或下移,把中间体吸附能调到火山图顶点附近。
02 成果
【生物基科技】围绕上述瓶颈,福建农林大学材料工程学院(植物纤维功能材料国家林和草原局重点实验室)帅李、廖光福团队在Advanced Functional Materials上发表题为“Tailoring Spin-Polarized Ferrimagnetic Domains in CeCu-Fe₃O₄ Breaks the Adsorption-Activation Dilemma in Biomass Valorization”的文章。
将铈、铜共掺进Fe₃O₄反尖晶石,得到CeCu-Fe₃O₄,在1 M KOH + 10 mM HMF中于1.53 V vs. RHE实现97.6%的HMF转化率、98.3%的FDCA选择性与98.2%的法拉第效率,并在HMF电氧化过程中维持100小时稳定运行,性能优于多数已报道的非贵金属电催化剂。
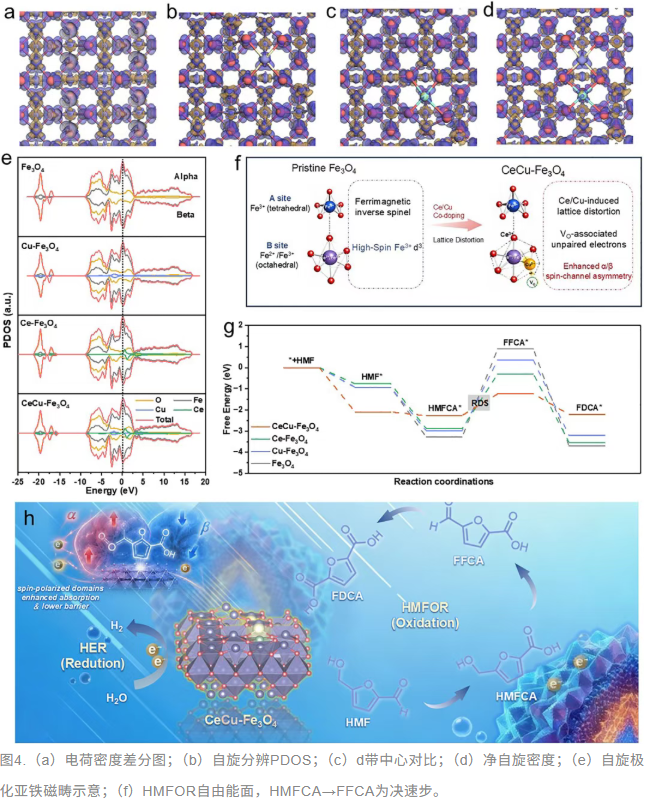
这篇文章理论部分最不一样的地方在于,它没有停留在"贴一张DOS图",而是把四件事串成了一条链:
其一,电荷密度差。 Ce、Cu周围电子富集,桥氧位电子耗尽,形成局域电场——这是"电子重构"的直接图像。
其二,自旋分辨的PDOS。 α与β自旋通道出现明显不对称,即自旋依赖的电子极化被显著增强。这是"磁重构"的直接证据,也是"自旋极化亚铁磁畴"这一标题说法的由来。
其三,d带中心下移。 CeCu-Fe₃O₄的d带中心为−2.321 eV,Fe₃O₄为−2.257 eV。下移意味着中间体反键态的占据升高,吸附强度被调到一个更利于后续转化的位置。
其四,自由能面。 在HMFOR的各基元步骤中,决速的HMFCA→FFCA一步在CeCu-Fe₃O₄上能垒最低,与HPLC观察到的"Fe₃O₄堆HMFCA、CeCu快速出FDCA"完全互证。
把四者连起来的物理图像是:Cu把磁序搅乱,Ce把氧空位养肥;氧空位上的未成对电子与Fe的3d轨道发生交换耦合,形成一个个"自旋极化口袋";醛基相关的自由基中间体一旦进入,就被顺自旋通道推着往前走,不必再靠"把吸附能调准"来换取转化速率。
这也是这项工作真正的启示:HMFOR的瓶颈,未必是吸附太强或太弱,也可能是自旋通道没打开,自由基中间体传不动。
03 研究进展
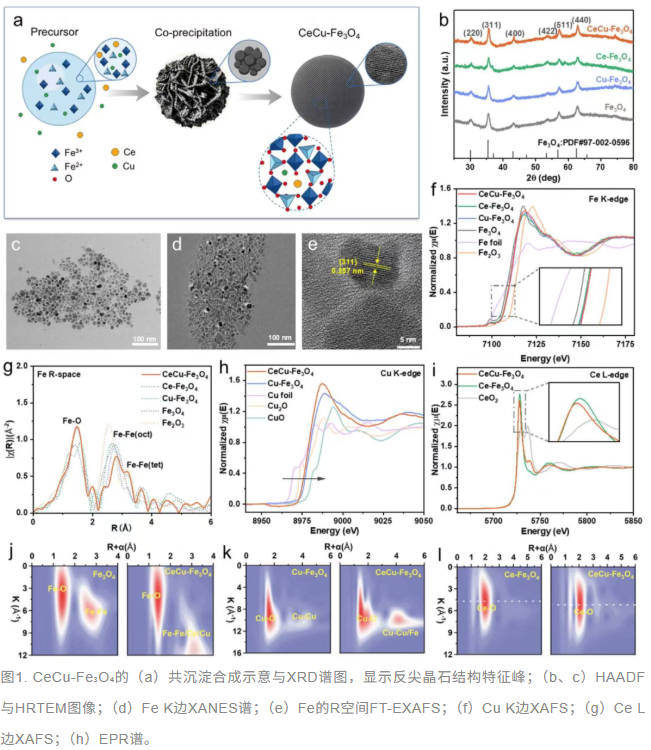
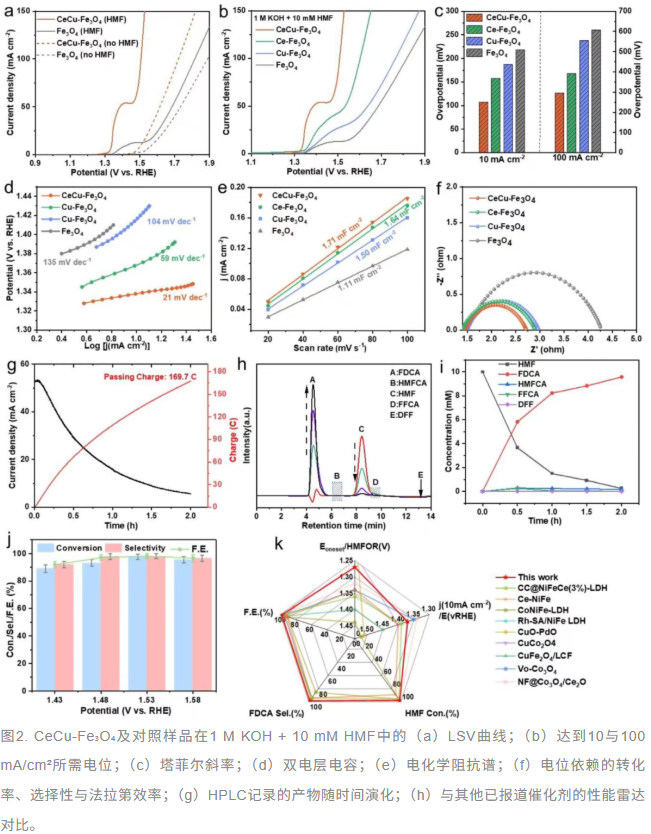
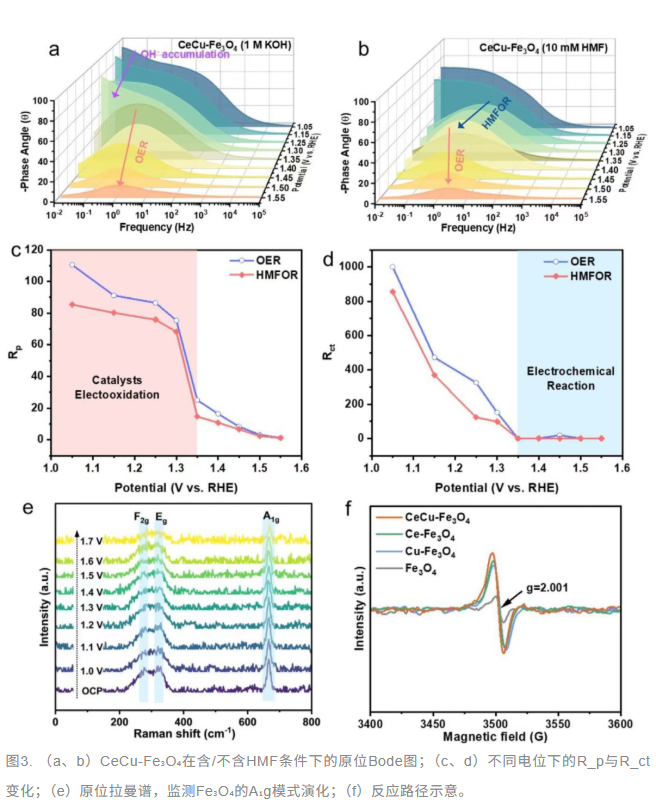
平台声明:部分素材来自生物质前沿。只为行业信息传递与交流,不代表本公众号立场和证实其真实性与否。欢迎行业投稿!如有需求,请联系我们:15356747796(微信同号)。
Activity Recommendation
Business Recommendation